היתר שיווק תרופה
מהו היתר שיווק תרופה ובלעדיו למה אי אפשר לשווק תרופה בישראל? היתר שיווק הוא האישור הרגולטורי שמנפיק משרד הבריאות ושמתיר באופן חוקי לייצר, לייבא, למכור ולהפיץ תרופה בשוק הישראלי. בלעדיו, כל פעולה שיווקית בתרופה היא עבירה פלילית על פי פקודת הרוקחים. במאמר הזה אנחנו הולכים לעבור את השרשרת הרגולטורית המלאה שמובילה להיתר, מתעודת GMP של מפעל הייצור, דרך תעודת מוצר רוקח (CPP), ועד תיק הרישום עצמו, וגם להשוות את המסלול הישראלי מול אירופה וארה"ב. מנקודת המבט של מי שישב בשני צדי השולחן, גם כרגולטור באגף הרוקחות וגם כמנהל רישום בתעשייה.
זמן קריאה: 12 דקות
עיקרי הדברים
- היתר שיווק הוא אישור חוקי ממשרד הבריאות המתיר ייצור, ייבוא ושיווק של תרופה בישראל, והוא ניתן רק על בסיס תיק רישום שעומד בדרישות הבטיחות, היעילות והאיכות.
- ההיתר מגדיר במדויק את גבולות השיווק המותר: מינון, צורת מתן, התוויה, סימון ועלון לצרכן – חריגה מהם אינה מותרת גם כשההיתר תקף.
- תעודת GMP תקפה למפעל הייצור היא תנאי סף להיתר, והכרה ברישומי FDA ו-EMA מאפשרת מסלולים מקוצרים למוצרים שאושרו בחו"ל – אך לא מייתרת רישום מקומי.
- בממוצע, רישום תרופה חדשה אורך 12 עד 24 חודשים מהגשה ועד היתר; שלמות התיק ואיכות המענה על שאלות המעריך הם הגורמים שבשליטתכם.
תוכן עניינים
- מהו היתר שיווק תרופה ומדוע הוא חובה חוקית?
- מי מנפיק היתר שיווק תרופה בישראל?
- מה כולל תהליך קבלת היתר שיווק מההתחלה ועד הסוף?
- איך משרד הבריאות בודק בקשה להיתר שיווק?
- כמה זמן לוקח לקבל היתר שיווק תרופה?
- כמה עולה רישום תרופה וקבלת היתר שיווק?
- האם ניתן לרשום תרופה שכבר מאושרת בחו"ל?
- מהו תהליך קבלת היתר שיווק תרופה באירופה?
- מהו תהליך אישור תרופה ברשות האמריקאית (FDA)?
- מהי תעודת GMP ומדוע היא תנאי הכרחי להיתר שיווק?
- מהו CPP ומה הקשר בין תעודת מוצר רוקח להיתר שיווק?
- מה ההבדל בין היתר שיווק לבין אישור ייבוא אישי?
- לכמה זמן תקף היתר שיווק ומתי צריך לחדש אותו?
- מה קורה אם מבקשים לשנות תרופה רשומה?
- מהם הסיבות הנפוצות לדחיית בקשה להיתר שיווק?
- האם כדאי להיעזר בחברת שירותים פרמצבטיים לצורך קבלת ההיתר?
- מהו תהליך ההיתר לתוספי תזונה ומוצרי צמחים?
- סיכום
מהו היתר שיווק תרופה ומדוע הוא חובה חוקית?
היתר שיווק הוא אישור רשמי מטעם רשות התרופות במדינה מסוימת, המתיר שיווק, מכירה והפצה חוקית של תרופה בטריטוריה שבשליטתה. בישראל הבסיס החוקי הוא פקודת הרוקחים, שקובעת במפורש שייצור, ייבוא ושיווק של תכשיר רוקחי ללא היתר הם עבירה פלילית. זו לא המלצה מנהלית ולא נוהל פנימי של המשרד, זה החוק עצמו.
מה בעצם כולל ההיתר? הוא לא מתיר "לשווק את התרופה" באופן כללי, אלא מגדיר במדויק את גבולות השיווק המותר: את המינון המאושר, את צורת המתן, את ההתוויה המאושרת, את סימון התרופה ואת עלון המידע לצרכן. משמעות הדבר היא ששיווק התרופה בכל פורמט או עבור התוויה שלא אושרו, גם כשההיתר עצמו תקף, הוא חריגה מגבולות ההיתר.
הרשות נותנת את ההיתר רק אחרי שהיא משתכנעת, על בסיס תיק רישום מקיף, בשלושה עמודי תווך: בטיחות, יעילות ואיכות. חסר אחד מהשלושה, אין היתר. ומנקודת המבט של מי שישב בצד המעריך, התיק הוא שמדבר. המעריך לא רואה את המוצר, הוא רואה את המסמכים, וההחלטה שלו מתקבלת על סמך מה שמונח לפניו.
מי מנפיק היתר שיווק תרופה בישראל?
הגוף שמנפיק את ההיתר הוא משרד הבריאות, באמצעות היחידה לרישום תרופות במינהל הרוקחות המקצועית. בקשות מורכבות, תרופות חדשות עם עניין ציבורי או בקשות שמעלות שאלות מדעיות פתוחות, עולות לדיון בוועדה לתכשירים רוקחיים, שממליצה למנהל המינהל או למנהל היחידה כיצד לנהוג. ההחלטה הסופית ניתנת בסמכות הרשות.
בישראל קיימים כמה סוגי היתרים, וההבחנה ביניהם חשובה כי היא קובעת מה יידרש מכם בתיק:
| סוג ההיתר | למי מיועד | דרישות מרכזיות | אופי ההליך |
|---|---|---|---|
| היתר רגיל על שם מסחרי | תרופה מקורית, בעל רישום בלעדי | תיק מלא: איכות, טרום-קליני, קליני | הליך מלא וממושך |
| היתר על שם מדעי (גנריקה) | תרופה גנרית לאחר פקיעת פטנט או תקופת נתונים | הוכחת שקילות לתרופה המקורית, ביו-שקילות במידת הצורך | תיק מקוצר, אך עדיין מלא בחלק האיכות |
| היתר לתרופה מיובאת | מוצר שמיוצר בחו"ל | תעודת GMP תקפה למפעל, CPP, מבקש מקומי מורשה | תלוי בסטטוס הרישום במדינת המקור |
לפני שאתם בוחרים מסלול, בדקו מול היחידה לרישום מהו הסיווג הנכון של המוצר שלכם. סיווג שגוי בשלב ההגשה הוא אחת הטעויות שמחזירות תיקים לתיקון לפני שההערכה המדעית בכלל התחילה.
היתר על שם מדעי מול היתר על שם מסחרי
ההבדל בין רישום תרופה מקורית לבין רישום גנריקה הוא לא רק שיווקי, הוא רגולטורי מהיסוד. תרופה מקורית חייבת להציג נתוני בטיחות ויעילות משלה, מתוך מחקרים קליניים, וזו הסיבה שתהליך הרישום שלה ארוך ויקר באופן משמעותי. תרופה גנרית נשענת על הנתונים הקיימים של התרופה המקורית, ומה שנדרש ממנה הוא להוכיח שהיא שקולה לה מבחינת החומר הפעיל, הביו-זמינות והאיכות.
מהניסיון שלנו, חברות שמגישות גנריקה בפעם הראשונה מופתעות לגלות שהקיצור הוא בחלקים הטרום-קליני והקליני, אבל לא בחלק האיכות. מודול האיכות של גנריקה נבדק באותה רמת עומק, ולעיתים אף בקפידה יתרה, כי המעריך רוצה לוודא שההתאמה לתרופה המקורית מבוססת ולא נטענת.
מה כולל תהליך קבלת היתר שיווק מההתחלה ועד הסוף?
התהליך מתחיל הרבה לפני ההגשה. זו המפה שאנחנו עובדים איתה: הכנת תיק הרישום בפורמט eCTD, הגשה מקוונת ליחידה לרישום, בדיקה רוקחותית ורגולטורית של התיק, סבבי שאלות ותשובות מול המעריכים, בדיקת סימון התרופה והעלון לצרכן, ולבסוף האישור וקבלת ההיתר. כל שלב מהם מכיל נקודת כשל משלו.
ההגשה עצמה היא לא אירוע חד פעמי אלא פתיחה של תקופת דיאלוג. המעריכים יחזרו אליכם עם שאלות, ומשך הזמן שבו התיק שלכם פתוח תלוי במידה רבה במהירות ובאיכות התשובות שלכם. תשובה חלקית מייצרת סבב נוסף, וכל סבב הוא זמן.
הכינו מראש את כל המסמכים לפי ההנחיות המעודכנות של היחידה. ודאו שכל מסמך נושא תאריך וגרסה עדכניים. הצליבו את העלון לצרכן מול תוכן התיק לפני ההגשה. אל תערבבו בקשות של מוצרים שונים בטופס אחד.
תיקים שלא יוגשו כנדרש לא ייכנסו להערכה.
כמה זמן כל זה לוקח? בין מספר חודשים לשנים, בהתאם לסוג התרופה, למורכבות המוצר ולשלמות התיק. אנחנו לא מבטיחים לוחות זמנים ללקוחות, וכל גורם שכן מבטיח, כדאי לבדוק מול מה בדיוק הוא מבטיח. מה שכן נכון לומר הוא שתיק שלם ועקבי מפחית סבבי שאלות, ולכן מקצר בפועל את התהליך.
מהו תיק רישום ואילו מסמכים הוא מכיל?
תיק הרישום נבנה במבנה בין-לאומי מוכר (CTD ובגרסתו האלקטרונית eCTD), והוא מחולק למודולים: מודול האיכות ובו מפרט המוצר, נתוני בדיקות היציבות, בקרת האיכות ותיאור תהליך הייצור; החלק הטרום-קליני ובו נתוני הבטיחות ממחקרי מעבדה ובעלי חיים; החלק הקליני ובו תוצאות המחקרים בבני אדם; מסמכי GMP של אתרי הייצור; והצעות הסימון והעלון לצרכן.
מנקודת המבט של המעריך, הדבר הראשון שהוא מרגיש כשהוא פותח תיק הוא אם התיק מסודר או לא. תיק מלא, עקבי, שבו מפרט המוצר תואם לתהליך הייצור ולנתוני היציבות, מאפשר הערכה זורמת. תיק שבו יש סתירות פנימיות בין מסמכים מייצר שאלות, וכל שאלה היא חודשים שנוספים ללוח הזמנים. אי-שלמות התיק היא הסיבה הראשונה לעיכובים, הרבה לפני כל מחלוקת מדעית.
איך משרד הבריאות בודק בקשה להיתר שיווק?
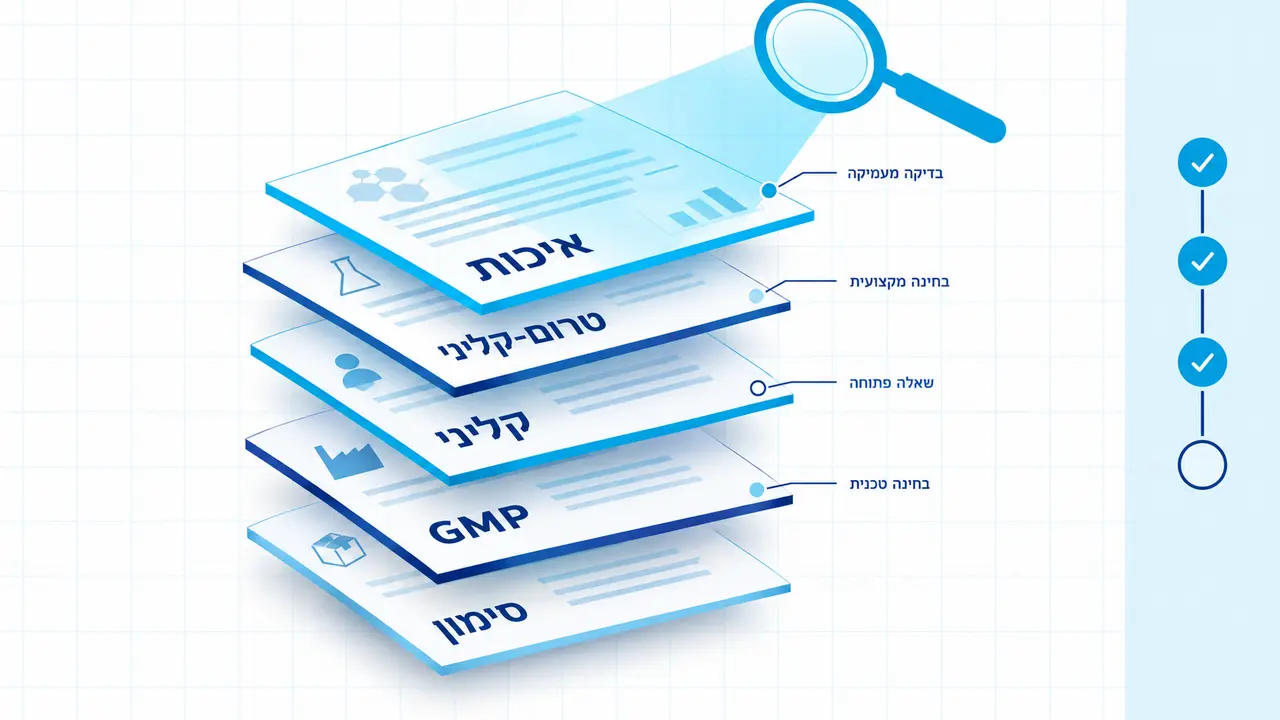
אחרי ההגשה התיק עובר לצוות מעריכים רוקחיים ורגולטוריים, שבודקים את חומרי הגלם ואמצעי הבקרה עליהם, את תהליך הייצור, את מפרטי האיכות של המוצר הסופי, ואת נתוני הבטיחות והיעילות. הבדיקה היא כנגד תקנים פרמצבטיים מוכרים והנחיות היחידה, והיא נעשית ברמה של פירוט טכני שמפתיעה מי שלא עבר את זה קודם: לא מספיק להצהיר על שיטת בדיקה, צריך להציג את ולידציה שלה.
בחלק מהמקרים הרשות תדרוש בדיקות מעבדה נוספות, שיבוצעו במעבדות מאושרות, לאימות טענות האיכות או השקילות שבתיק. מוצר מיובא ייבדק גם מול הרישום שלו במדינת המקור, וכאן נכנסים לתמונה דוחות הסקירה של רשויות זרות, שמשמשים את המעריך הישראלי כחומר עזר. תיק שמגיע מסודר, עם הפניות ברורות למסמכי המקור, מקל על המעריך להיעזר בהם.
שימו לב לנקודה אחת: הבדיקה נמשכת גם אחרי שהשאלות הוחזרו עליכם. כל תשובה שאתם מגישים נכנסת לתיק ונבדקת באותה רמת עומק. ענו על מה שנשאל, במלואו, ולא על מה שהייתם רוצים שהיה נשאל.
כמה זמן לוקח לקבל היתר שיווק תרופה?
בממוצע, לתרופה חדשה, התהליך אורך 12 עד 24 חודשים מהגשה ועד היתר. לגנריקות ולהליכים מזורזים הזמן קצר יותר. אלו ממוצעים, לא התחייבויות, ומי שעבר תהליך רישום אחד יודע ששני תהליכים דומים לכאורה יכולים להימשך זמנים שונים מאוד.
מה משפיע על משך התהליך? ארבעה גורמים עיקריים: מורכבות המוצר, שלמות התיק בעת ההגשה, מספר סבבי השאלות הרגולטוריות ומהירות המענה עליהן, ועומס הרשות. מתוכם, שלושה נמצאים בשליטתכם. על עומס הרשות אי אפשר להתגבר, אבל על שלמות התיק ועל איכות התשובות, כן. זה בדיוק המקום שבו ההשקעה בהכנה משתלמת: כל סבב שאלות שאתם חוסכים הוא זמן שלם שנחסך.
באחת השיחות עם מנהלת רגולציה ותיקה בתעשייה היא אמרה לנו "הרישום הכי מהיר שעברתי היה זה שבו עבדנו חצי שנה לפני ההגשה". זה נשמע פרדוקסלי, אבל זו בדיוק החוויה שחוזרת על עצמה: הזמן שמושקע לפני ההגשה חוזר בזמן שנחסך אחריה.
קיים גם הליך רישום מזורז, המיועד לתרופות שממלאות צורך רפואי שאין לו מענה, או בנסיבות של דחיפות ציבורית. ההליך הזה מקצר את התור, אבל לא את הדרישות. התיק עדיין חייב להיות שלם, ולעיתים הלחץ סביבו גדול יותר, ולכן הסדר בתיק חשוב בו אף יותר.
כמה עולה רישום תרופה וקבלת היתר שיווק?
העלות מורכבת מכמה רכיבים שכדאי להפריד ביניהם כבר בשלב התכנון: אגרת הרישום שמשלמים למשרד הבריאות, הכנת תיק הרישום עצמו, בדיקות מעבדה וביו-שקילות במידת הצורך, תרגום מסמכים רפואיים, וייעוץ רגולטורי מקצועי. לא נצטט כאן סכומים, כי הם משתנים בהתאם לסוג המוצר ולמסלול, אבל הכיוון ברור: תרופה חדשה עם תיק מלא יקרה משמעותית מגנריקה, ומוצר מיובא נושא עלויות של אישורי המפעל בחו"ל.
מה שחשוב להבין הוא שהעלות האמיתית של התהליך היא לא האגרה. כל חודש שהמוצר שלכם ממתין לאישור הוא חודש שבו הוא לא מייצר הכנסות, וכל סבב השלמות שנגרם מתיק לא מוכן הוא עלות כפולה: גם העיכוב וגם העבודה החוזרת. כשמסתכלים על התמונה הזו, העלות של ליווי מקצועי מההתחלה קטנה מהעלות של הטעויות בלעדיו.
בנו תקציב שמפריד בין הרכיבים, ולא על בסיס מספר אחד. בדקו מראש אילו בדיקות נדרשות למוצר שלכם עוד לפני שאתם מתחילים להכין את התיק.
האם ניתן לרשום תרופה שכבר מאושרת בחו"ל?
כן, וזה אחד המסלולים הנפוצים ביותר בישראל. משרד הבריאות מכיר ברישומים של רשויות מוכרות, בעיקר ה-FDA האמריקאי וה-EMA האירופי, וההכרה הזו מאפשרת הליכים מקוצרים. המנגנון נשען על הכרה הדדית ועל שימוש בדוחות הסקירה של הרשויות הזרות: אם רשות מוכרת כבר בחנה את הבטיחות, היעילות והאיכות של המוצר, המעריך הישראלי יכול להישען על ממצאיה במקום לחזור על כל ההערכה מאפס.
שימו לב לניואנס: אישור זר לא מייתר את הרישום המקומי, הוא מזין אותו. גם תרופה שאושרה בארה"ב או באירופה חייבת היתר שיווק ישראלי, עם עלון לצרכן בעברית, סימון מקומי ובעל רישום ישראלי מורשה. מה שהאישור הזר עושה זה לקצר את הדרך ולהפחית את היקף הדוקומנטציה הנדרשת.
חברות שמעוניינות לנצל מסלולים אלה נעזרות לרוב בשירותי רישום תרופות של בלאו שירותים פרמצבטיים, שמלווים תהליכי רישום בישראל ובעולם ויודעים להצליב בין דוחות הסקירה הזרים לבין הדרישות של היחידה המקומית.
מהו תהליך קבלת היתר שיווק תרופה באירופה?
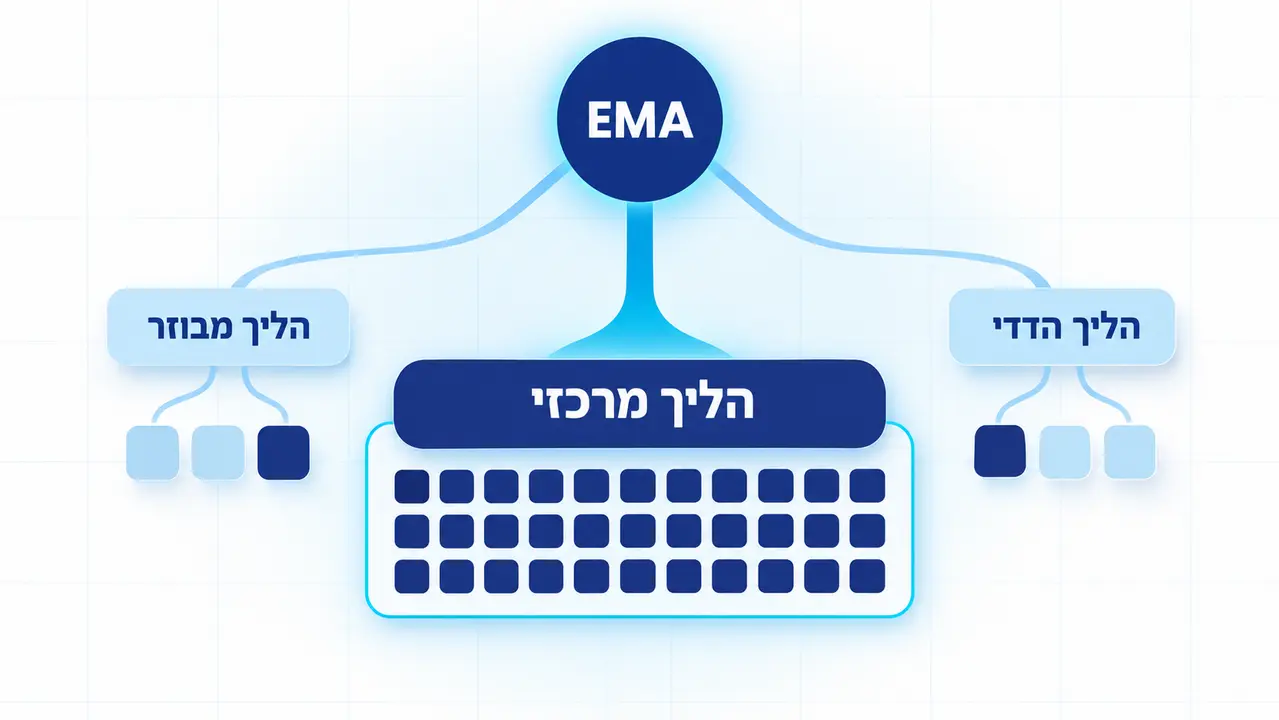
באירופה ההגשה יכולה להיעשות בהליך מרכזי לרשות האירופית לתרופות (EMA), או בהליכים לאומיים מול הרשויות במדינות השונות, במסלולים מבוזרים והדדיים. בהליך המרכזי התיק עובר סקירה מדעית של ועדת המוצרים הרוקחיים לשימוש אנושי (CHMP), וחוות דעת חיובית של הוועדה מובילה לאישור הנציבות האירופית. היתר אחד כזה תקף בכל מדינות האיחוד האירופי, וזה היתרון הגדול של המסלול.
ההליך המרכזי נדרש למוצרים מסוימים ומועדף לתרופות חדשות וביולוגיות, בעוד שההליכים הלאומיים מתאימים למוצרים שנרשמים במספר מצומצם של מדינות. הבחירה בין המסלולים היא החלטה אסטרטגית שמשפיעה על לוחות הזמנים, על העלויות ועל היקף השליטה שלכם בתהליך בכל מדינה, וכדאי לקבל אותה לפני שמתחילים לבנות את התיק.
הליך מרכזי מול הליך לאומי, מתי בוחרים כל אחד?
| מסלול | היתרון המרכזי | המגבלה המרכזית |
|---|---|---|
| הליך מרכזי (EMA) | היתר אחד תקף בכל מדינות האיחוד | תהליך אחד לכולן, אין התאמה למדינה בודדת |
| הליך מבוזר | רישום סימולטני במספר מדינות נבחרות | דורש מדינה מובילה ותיאום בין רשויות |
| הליך הדדי | הכרה של רישום קיים במדינה אחת על ידי אחרות | תלוי בקיום רישום מקורי מוכר |
הכלל המעשי שאנחנו עובדים איתו: אם היעד הוא כל השוק האירופי, ההליך המרכזי הוא בדרך כלל הבחירה הנכונה. אם היעד הוא שתיים או שלוש מדינות ספציפיות, ההליכים הלאומיים נותנים גמישות שההליך המרכזי לא נותן.
מהו תהליך אישור תרופה ברשות האמריקאית (FDA)?
בארה"ב ההגשה נעשית למנהל המזון והתרופות האמריקאי (FDA), בבקשה מסוג NDA לתרופה חדשה או ANDA לגנריקה. אחרי סקירה מדעית מקיפה של התיק, שכוללת בדיקה של המרכיבים, הייצור, הסימון ונתוני הבטיחות והיעילות, מנפיקה הרשות מכתב אישור (Approval Letter) המתיר את שיווק התרופה בארצות הברית. תרופות פורצות דרך יכולות לעמוד בקריטריונים של מסלולי אישור מזורז, כמו Priority Review ו-Breakthrough Therapy, שמקצרים את לוחות הזמנים של הסקירה עבור מוצרים שעונים על צורך רפואי משמעותי.
מבחינת יצרן או משווק ישראלי, החשיבות של אישור FDA היא כפולה: גישה לשוק האמריקאי מצד אחד, ומשקל רגולטורי בפני רשויות אחרות, כולל משרד הבריאות, מצד שני. תיק שאושר ב-FDA נכנס להליך המקומי עם גב חזק, וזו הסיבה שחברות רבות מתכננות את סדר הרישומים בעולם בהתאם לאישור האמריקאי.
להשוואה כללית בין שלוש הרשויות:
| רשות | סוג ההליך | גוף מאשר | משך זמן ממוצע | היתרון המרכזי |
|---|---|---|---|---|
| ישראל | רישום לאומי ביחידה לרישום תרופות | משרד הבריאות | 12 עד 24 חודשים לתרופה חדשה, פחות במסלולים מקוצרים | הכרה באישורי FDA ו-EMA |
| אירופה | הליך מרכזי או לאומי | EMA והנציבות האירופית | תלוי במסלול ובסיווג המוצר | היתר אחד לכל האיחוד בהליך מרכזי |
| ארה"ב | NDA לתרופה חדשה, ANDA לגנריקה | FDA | תלוי בסיווג ובמסלול הסקירה | מסלולים מזורזים לתרופות פורצות דרך |
מהי תעודת GMP ומדוע היא תנאי הכרחי להיתר שיווק?
תעודת GMP מאשרת שמפעל הייצור עומד בתקן נוהלי הייצור הטובים, Good Manufacturing Practice, שמבטיחים שכל תרופה שיוצאת מהמפעל מיוצרת באופן עקבי ומבוקר. בלי תעודת GMP תקפה למפעל, אין היתר שיווק. זה תנאי סף, לא בונוס: הרשות לא מאשרת תרופה שמיוצרת באתר שאינו מאושר, והכלל חל על כל אתר ייצור בשרשרת האספקה, כולל יצרני חומרי הפעילות.
התעודה אינה אירוע חד פעמי. הרשויות מפקחות על המפעלים באופן שוטף, בביקורות רשות ובביקורות הדדיות בין רשויות מדינות שונות, וליקויים שמתגלים יכולים להוביל להשעיה או שלילה של התעודה. לחברה שמשווקת תרופה זה חשוב במישרין: פגיעה בסטטוס ה-GMP של מפעל הייצור עלולה לפגוע ברציפות האספקה שלכם, גם כשההיתר שלכם עצמו תקף. עקבו אחר תוקף התעודות של כל הספקים בשרשרת שלכם, ולא רק של המפעל הראשי.
מניסיון שנצבר משני צדי השולחן, תיקים שחוזרים עם שאלות על היבטי הייצור הם לרוב תיקים שבהם תיעוד ה-GMP הוגש כמות של ניירת ולא כתמונה עקבית של תהליך הייצור. בנו את החלק הזה של התיק כסיפור אחד רציף.
מהו CPP ומה הקשר בין תעודת מוצר רוקח להיתר שיווק?
CPP, ראשי תיבות של Certificate of Pharmaceutical Product, היא תעודה שמנפיקה רשות התרופות במדינת הייצור, המאשרת שהתרופה רשומה ומשווקת בה. התעודה פועלת במסגרת תוכנית ההסמכה של ארגון הבריאות העולמי, והיא מקלת מאוד על רישום התרופה במדינות מייבאות, כי היא מפחיתה את היקף הדוקומנטציה שהרשות המייבאת צריכה לבחון בעצמה.
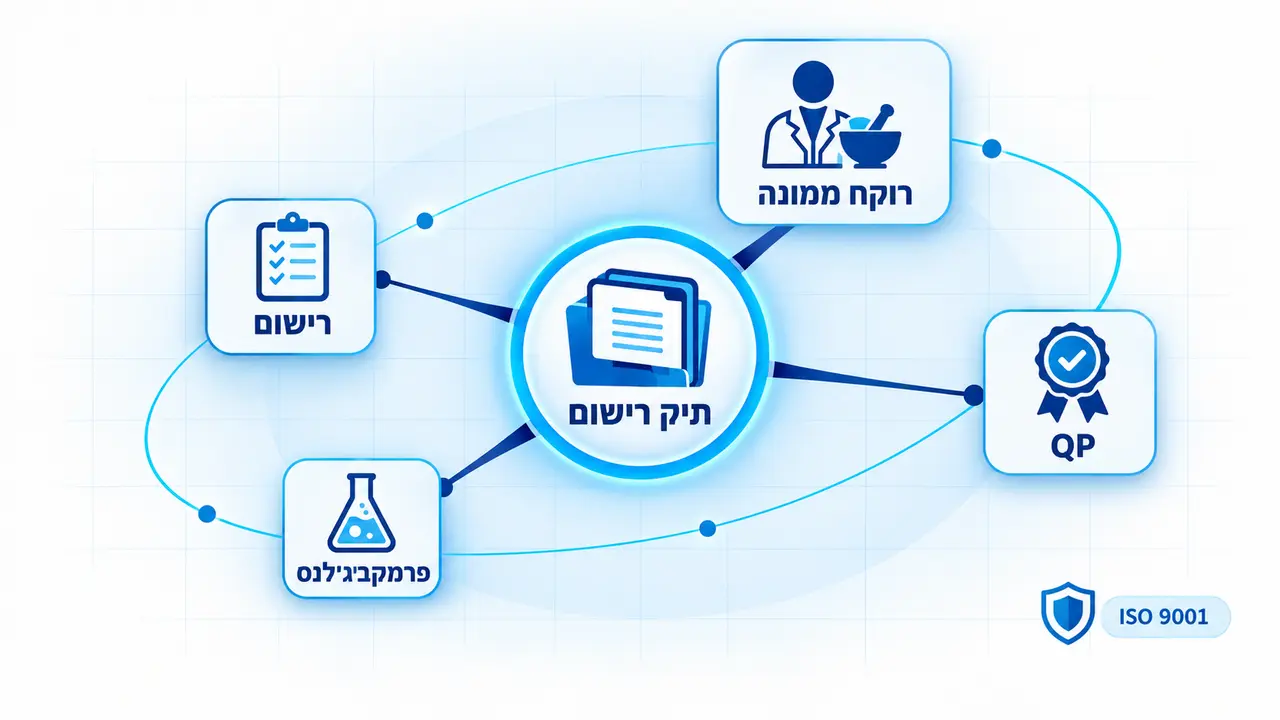
כדי לראות את התמונה המלאה, כדאי להסתכל על השרשרת כולה כתרשים זרימה: תעודת GMP מאשרת את המפעל, ובהסתמך עליה ועל תיק הרישום ניתן היתר השיווק במדינת הייצור, על בסיס ההיתר הזה מונפקת ה-CPP, וה-CPP מזינה את הרישום במדינות הנוספות. כל חוליה בשרשרת נשענת על קודמתה, ופגם בחוליה אחת עוצר את כל הזרימה.
ליצרן ישראלי שמשרת לקוחות בין-לאומיים, ה-CPP היא כלי עבודה יומיומי. ודאו שהרישום הישראלי שעליו מבוססת התעודה תקף ומעודכן. הגישו בקשה להנפקת התעודה עוד לפני שהלקוח בחו"ל מתחיל להכין את תיק הרישום שלו. תאמו מראש את לוחות הזמנים עם הלקוח הזר, כי תעודה שמגיעה מאוחרת משביתה לו את התהליך.
מה ההבדל בין היתר שיווק לבין אישור ייבוא אישי?
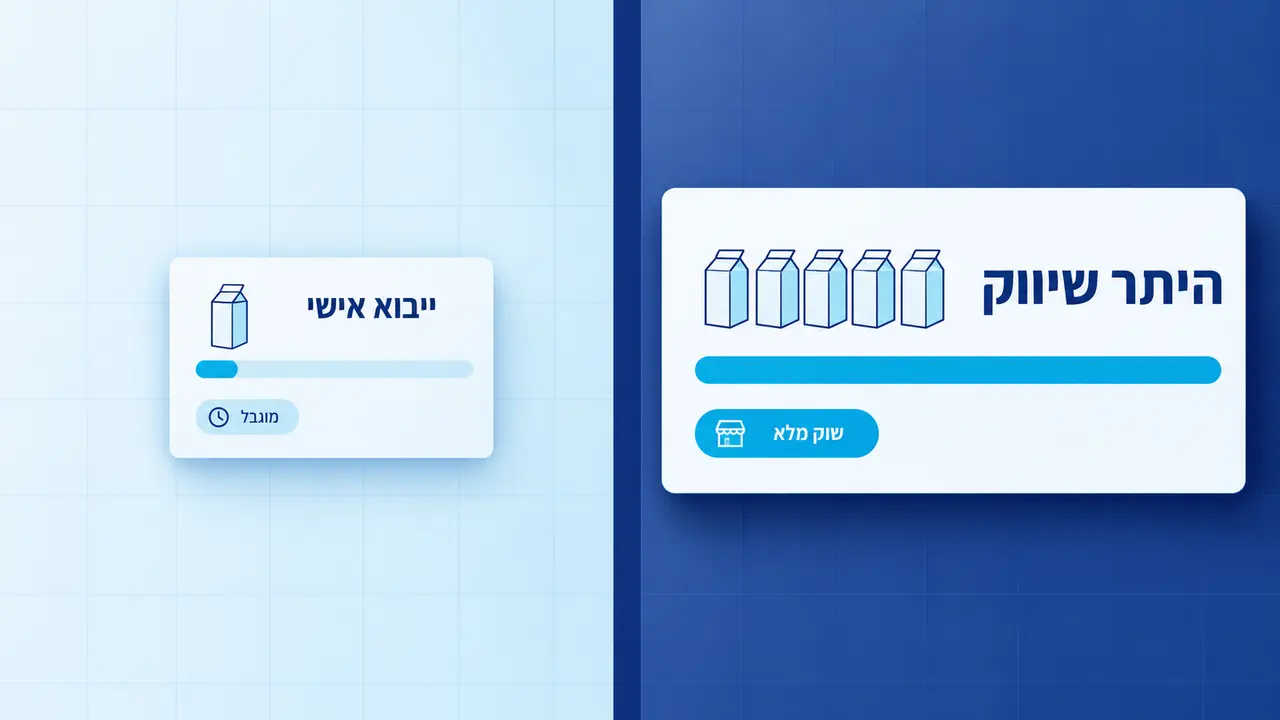
ההיתר שיווק הוא אישור רחב ומסחרי: הוא תקף למוצר עצמו, מתיר את שיווקו לכלל הציבור, והוא מוחזק על ידי חברה בעלת רישום. אישור ייבוא אישי הוא היתר פרטני ומוגבל: הוא ניתן לאדם ספציפי, לכמות מוגבלת, לצורך טיפול בו, בדרך כלל בתרופה שאין לה היתר שיווק בישראל. שני המנגנונים נועדו לאפשר גישה לתרופות, אבל הם פועלים בעולמות רגולטוריים שונים לחלוטין.
| פרמטר | היתר שיווק | אישור ייבוא אישי |
|---|---|---|
| היקף | מסחרי, לכלל השוק | אישי, למשתמש אחד |
| תוקף | לתקופה מוגדרת, בכפוף לחידוש | מוגבל בכמות ובזמן |
| דרישות | תיק רישום מלא, GMP, בעל רישום | המצאות רפואיות ופרטי האספקה |
| קהל יעד | חברות, יבואנים, יצרנים | מטופלים פרטיים |
הטעות הנפוצה היא לחשוב שאישור ייבוא אישי הוא קיצור דרך לשיווק. הוא לא. ייבוא מסחרי של תרופה בכמויות, בהסתמך על מנגנון הייבוא האישי, הוא הפרה של הדין. אם המטרה העסקית שלכם היא לשווק, המסלול הוא רישום מלא, וכדאי להתחיל אותו מוקדם.
לכמה זמן תקף היתר שיווק ומתי צריך לחדש אותו?
ההיתר ניתן לתקופה מוגבלת שנקבעת בחוק, ויש לחדשו בהליך סדיר לפני פקיעתו. אבל החידוש הוא רק חלק מהתמונה. לאורך כל תקופת השיווק מוטלות על בעל ההיתר חובות שוטפות: דיווח על תופעות לוואי ואירועי בטיחות, ניהול מערכת פרמקוביג'ילנס, עדכון התיק בשינויים, ותשלום אגרות. מערכת פרמקוביג'ילנס וניטור בטיחות תרופות מסודרת היא תנאי לשמירת ההיתר לאורך זמן, לא אפשרות נוחות.
הסיכונים בשמירה לקויה על ההיתר הם קונקרטיים: פקיעת ההיתר, השעיית השיווק ופגיעה ברציפות האספקה למטופלים. חברות שמגלות שההיתר שלהן פקע חודשים אחרי שהמדף התרוקן, מוצאות את עצמן בהליך חידוש בלחץ, והליך בלחץ הוא תמיד הליך פחות מסודר.
בנו לוח בקרה פנימי של כל ההיתרים שברשותכם, עם תאריכי תפוגה וחובות דיווח. התחילו את הליך החידוש מספיק זמן מראש. מנו אחראי פנימי ברור לכל היתר.
היתר שלא מנוהל, בסופו של דבר לא מחזיק.
מה קורה אם מבקשים לשנות תרופה רשומה?
כל שינוי מהותי בתרופה רשומה, בהרכב, בייצור, בסימון או בהתוויה, מחייב הגשת בקשת שינוי וקבלת אישורה לפני יישום השינוי בפועל. זו נקודה שחברות נכשלות בה שוב ושוב: השינוי ההנדסי או השיווקי נעשה בשטח, והרגולציה מגיעה אחריו, כשהתיק כבר לא תואם למוצר המשווק.
השינויים מסווגים לפי מידת השפעתם: שינויים קלים שדי בדיווח עליהם, למשל עדכון פרטי יצרן של חומר אריזה משני; שינויים בינוניים שדורשים הליך מקוצר, למשל הוספת ספק חלופי לחומר פעיל; ושינויים מהותיים שעוברים הליך מלא, כמו שינוי אתר ייצור או הרחבת ההתוויה. הסיווג קובע כמה זמן התהליך ייקח ומה יידרש להגיש, ולכן כדאי לברר אותו מראש ולא לגלות אותו בדיעבד.
התייעצו עם היחידה או עם גורם מקצועי לפני שאתם מיישמים שינוי בייצור. תעדו כל שינוי במערכת ניהול השינויים שלכם, גם את אלה שנראים זניחים. זכרו שההיתר שלכם מתאר מוצר ספציפי, ומוצר שהשתנה בלי אישור כבר לא זהה למוצר שבהיתר.
מהם הסיבות הנפוצות לדחיית בקשה להיתר שיווק?
אחרי שנים של עבודה משני צדי השולחן, אנחנו יכולים לומר שהסיבות לדחייה חוזרות על עצמן בצורה מפתיעה ברמת הדפוס. הראשונה היא תיק רישום לא שלם: מסמכים חסרים, גרסאות לא עדכניות, טפסים שלא מולאו כנדרש. השנייה היא נתוני יציבות שאינם מספיקים או אינם תואמים את תנאי האחסון הנטענים. השלישית היא ליקויים בתיעוד הייצור, שבו התיק מתאר תהליך שלא מגובה במסמכי המפעל. הרביעית היא אי-עמידה של אתר הייצור בתקני GMP, או תעודה שפג תוקפה.
הדבר המשותף לכל הסיבות האלה הוא שאף אחת מהן לא קשורה לאיכות המדע. תרופה יכולה להיות טובה, והתיק שלה יידחה בגלל ניהול דוקומנטרי לקוי. וזו הנקודה שכמעט אף מאמר לא אומר בפירוש: הדחייה היא כמעט תמיד כישלון של הכנה, לא של המוצר.
הטיפול הוא שיטתי. הכינו את התיק לפי ההנחיות המעודכנות, ולא לפי תיק ישן של מוצר אחר. ערכו בדיקת פערים (Gap Analysis) מוקדמת, שמצליבה בין מה שיש לכם לבין מה שנדרש, חודשים לפני ההגשה. וודאו שכל תעודות ה-GMP וה-CPP תקפות לכל אורך התהליך הצפוי, כולל הסבבים. אל תסמכו על כך ש"הרשות תסלח" על סעיף חסר. היא לא תסלח, היא תחזיר את התיק בשאלה, ואתם תשלמו על זה בזמן.
האם כדאי להיעזר בחברת שירותים פרמצבטיים לצורך קבלת ההיתר?
התשובה תלויה במי אתם. לחברה עם מחלקת רגולציה פנימית מנוסה, ליווי חיצוני הוא משאב תומך בעיקר בעומסים ובמוצרים חדשים. לחברה שמנהלת רישום ראשון, ליזם ביוטק או ליבואן שנכנס לתחום, הליווי המקצועי הוא לא מותרות אלא הפרש בין תיק שמתקדם לתיק שמסתובב בסבבים.
מה כולל הליווי בפועל? הכנת תיקי רישום, ניהול ההליך מול משרד הבריאות ומול רשויות בעולם, טיפול בשינויים רגולטוריים שוטפים לאחר האישור, וגם מיקור חוץ של תפקידים רגולטוריים שלמים, כולל רוקח ממונה ו-QP, עבור חברות שלא מחזיקות צוות פנימי. בלאו שירותים פרמצבטים, העבודה נעשית לפי תקן ISO 9001, עם מערכת איכות שמבטיחה טיפול מסודר בכל פרויקט, ותיק הרישון נשמר אצל הלקוח ומוגן בדיסקרטיות מלאה. אלו לא סיסמאות אלא התנאים שבלעדיהם הליווי לא עובד.
באחד מהרצאות הרישום שנתנו, ניגש אלינו אחרי המפגש מנהל בכיר לשעבר ברשות ואמר "התיקים שחזרו אליי הכי הרבה פעמים היו של חברות שהיו בטוחות שהן יודעות". זה נשאר איתנו, כי זו בדיוק הסכנה: הביטחון שמגיע מניסיון במוצר אינו מחליף ניסיון בתהליך. לפרטים על השירותים הפרמצבטיים המלאים שמציעה החברה, מהכנת התיק ועד ליווי שוטף לאחר האישור, אפשר לעיין בעמוד השירותים.
מהו תהליך ההיתר לתוספי תזונה ומוצרי צמחים?
תוספי תזונה אינם דורשים היתר שיווק תרופתי, אלא עוברים תהליך רישום נפרד, פשוט יותר, במסלול של מזון. אבל הגבול בין תוסף תזונה לתרופה אינו חד, והוא נקבע בעיקר לפי הטענות שמיוחסות למוצר ולפי הרכבו. מוצר צמחים שנושא התוויה טיפולית, שטוען לטיפול או לריפוי של מחלה, עשוי להיות מסווג כתכשיר רוקחי, ואז כל הדרישות של רישום תרופה חלות עליו, כולל תיק מלא, GMP והיתר שיווק.
ההבחנה הזו קריטית ליזמים. מוצר שתוכנן כתוסף תזונה, עם טענות בריאותיות מתונות והרכב תואם, יעבור מסלול קצר וזול יחסית. אותו מוצר עצמו עם טענה טיפולית על האריזה ייתפס כתרופה לכל דבר, והעלות והזמן ישתנו בהתאם. ההחלטה על הטענות השיווקיות היא לכן החלטה רגולטורית, לא רק שיווקית.
לפני שאתם כותבים טקסט אריזה, בדקו את סיווג המוצר מול הרגולציה. ערכו את הבדיקה בשלב הפיתוח, לא בסוף. קראו בפירוט על רישום תוספי תזונה כדי להבין את המסלול המלא.
סיכום
היתר שיווק אינו מסמך שמתקבל, הוא תוצר של שרשרת רגולטורית שלמה: תעודת GMP למפעל, היתר במדינת הייצור, CPP, תיק רישום שלם ועקבי, ודיאלוג מקצועי עם הרשות לאורך סבבי ההערכה. בממוצע התהליך אורך 12 עד 24 חודשים לתרופה חדשה, והגורם המרכזי שקובע אם תישארו בטווח הזה או מחוץ לו הוא שלמות התיק ואיכות המענה על שאלות המעריך. דחיות כמעט תמיד נמנעות בהכנה, לא במזל.
אם אתם עומדים בפני רישום תרופה בישראל או בעולם, או אם תיק קיים חזר אליכם עם שאלות, דברו איתנו. נשמח לבחון איתכם את המסלול המתאים למוצר שלכם ולהעריך מה חסר בתיק לפני שהוא מוגש, כי זו בדיוק הנקודה שבה הזמן נחסך.
דברו איתנו על התיק שלכם
אנחנו מלווים חברות, יבואנים ויזמים בהכנת תיקי רישום תרופות, בניהול ההליך מול משרד הבריאות ובטיפול בשאלות המעריך. אם אתם בוחנים רישום ראשון או מתמודדים עם תיק קיים, השאירו פרטים ונחזור אליכם לשיחת הערכה של מסלול ודרישות.
שאלות נפוצות
האם היתר שיווק מישראל תקף בחו"ל?
לא. ההיתר תקף רק בטריטוריה שבה ניתן, ולכן תרופה ישראלית שמיועדת לשיווק במדינה זרה חייבת רישום מקומי באותה מדינה. ה-CPP שמנפיק משרד הבריאות מקל מאוד על התהליך הזה, אך אינה מחליפה אותו.
האם אפשר לשווק תרופה לפני קבלת ההיתר?
לא. שיווק, מכירה או הפצה של תכשיר רוקחי ללא היתר שיווק הן עבירה פלילית על פי פקודת הרוקחים. גם הכנות מסחריות כמו ייבוא מלאי מראש נעשות רק בכפוף להוראות הרשות ולאישורים הרלוונטיים.
מה קורה אם הרשות דוחה את הבקשה?
דחייה היא לא סוף הדרך. ברוב המקרים מדובר בדרישת השלמות או בהשגות שאפשר לטפל בהן, וניתן לתקן ולהגיש מחדש בהתאם לנימוקי הרשות. דווקא השלב הזה הוא המקום שבו ליווי מקצועי משתלם במיוחד, כי תשובה מדויקת להשגות חוסכת סבבים נוספים.
מה הדרישות לרישום תרופה שמיוצרת בחו"ל?
שלושה תנאי סף עיקריים: תעודת GMP תקפה למפעל הייצור ולכל אתרי הביניים, CPP או תיעוד רישום מקביל ממדינת המקור, ומבקש ישראלי מורשה שמחזיק ברישום ואחראי עליו מול הרשות.
מה זה תיק רישום בפורמט eCTD?
eCTD הוא הפורמט האלקטרוני הסטנדרטי הבין-לאומי להגשת תיקי רישום, שמארגן את כל המסמכים במבנה אחיד שרשויות בעולם מכירות. העבודה בפורמט הזה מאפשרת גם שימוש חוזר בתיק בין מדינות, מה שחוסך עבודה משמעותית ברישום בין-לאומי.
האם חברת סטארטאפ יכולה לרשום תרופה בעצמה?
רשמית כן, אין מכשול חוקי. בפועל, תהליך הרישום דורש ידע בבניית תיק, בתקינה ובדיאלוג עם הרשות, וטעויות בתיק ראשון עולות בחודשים. חברות בשלב הזה בוחרות לרוב בליווי חיצוני לפחות בתיק הראשון.
על פיטר בלאו
פיטר בלאו הוא רוקח ובעל תואר שני במנהל עסקים, מייסד ומנכ"ל בלאו שירותים פרמצבטים מאז 2005. קודם לכן מילא תפקידים משני צדי השולחן הרגולטורי: הבטחת איכות בטבע, רגולטור ורשם תרופות באגף הרוקחות במשרד הבריאות, ומנהל רישום ורוקח ממונה בפייזר ישראל, שם הקים את מערך הרישום, הבטחת האיכות והפרמקוויג'ילנס. ההיכרות עם תהליכי ההערכה במשרד הבריאות היא הבסיס לאופן שבו אנחנו בונים תיק רישום: מסודר, מלא ונוח למעריך, כך שעולות פחות שאלות בדרך. פיטר פועל לקידום התחום דרך מעורבות בוועדות חקיקה ומדיניות רישום בישראל.
בלאו שירותים פרמצבטים היא חברת הייעוץ הפרמצבטי הגדולה בישראל, מאושרת לתקן ISO 9001, ומספקת מיקור חוץ לתפקידים רגולטוריים בתחומי התרופות, המכשור הרפואי, התמרוקים ותוספי התזונה – מהפיתוח והמחקרים הקליניים ועד השיווק השוטף, תוך שמירה דיסקרטית על תיק הרישום שלכם.