CTD תיק רישום תרופות
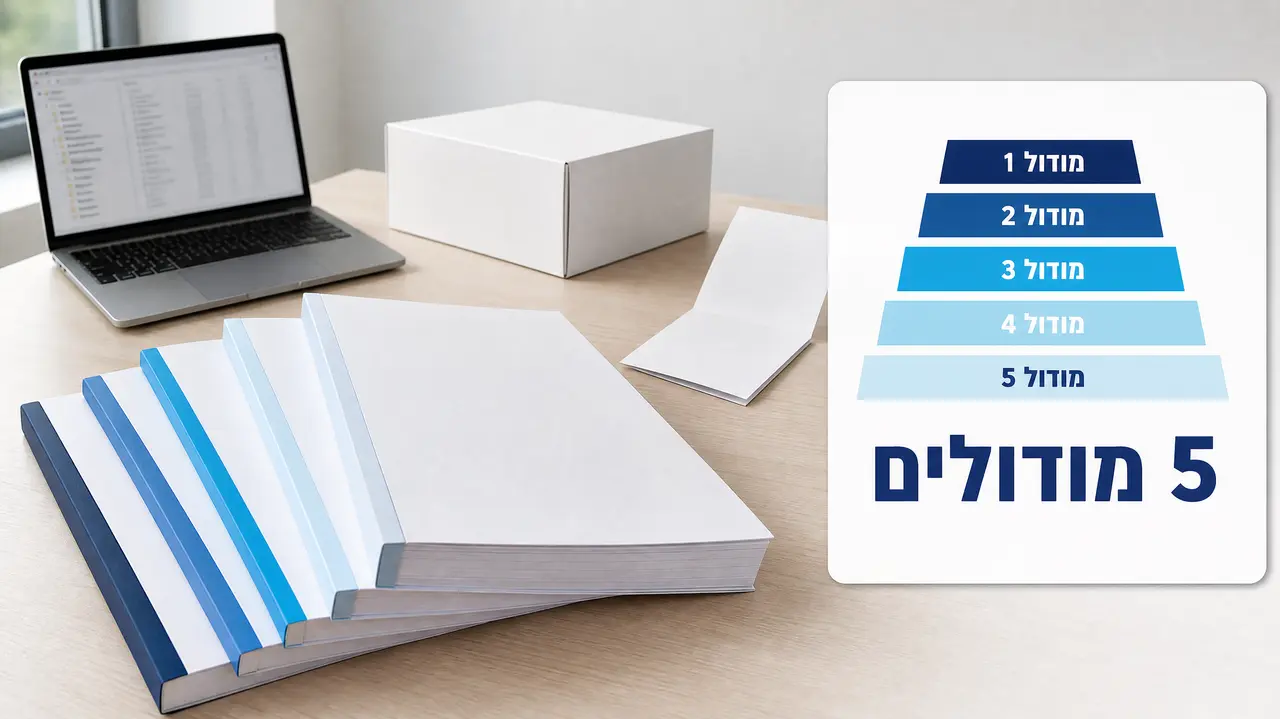
מה זה CTD ולמה כל הגשה רגולטורית של תרופה מסתובבת סביב הפורמט הזה? CTD הוא הפורמט המובנה והמאוחד להגשת תיקי רישום תרופות לרשויות ברחבי העולם. הוא מאגד את כל המידע האיכותי, הפרה-קליני והקליני על התרופה שלכם בחמישה מודולים, בסדר קבוע שכל מעריך בכל רשות מכיר. ההגשה של היום היא אלקטרונית, בפורמט eCTD, וה-dossier שאתם מגישים בישראל נבנה על אותו שלד בדיוק שמשמש בארה"ב ובאירופה.
במאמר הזה אנחנו הולכים לעבור על המבנה של חמשת המודולים, על בניית תיק הרישום שלב אחר שלב, על הטעויות שגורמות לתיק לחזור עם שאלות, ועל מה שכמעט אף מאמר בעברית לא מכסה: תחזוקת תיק הרישון לאחר קבלת האישור. מנקודת המבט של מי שבונה תיקים בפועל, ולא רק מתאר אותם.
זמן קריאה: 13 דקות
עיקרי הדברים
- CTD הוא הפורמט המובנה והמאוחד לתיקי רישום תרופות, המורכב מחמישה מודולים בסדר קבוע שכל רשות מכירה, וכיום מוגש בפורמט האלקטרוני eCTD.
- גם בישראל משרד הבריאות מקבל הגשות בפורמט eCTD, עם מודול 1 מקומי הכולל את טופס 5, מדבקה ועלון לצרכן בעברית.
- רוב ההשהיות בסקירה נגרמות מחוסר עקביות בין המודולים, מנתונים חסרים ומאי-עמידה בפורמט – ולא מבעיות מדעיות.
- תיק הרישום דורש תחזוקה שוטפת לכל אורך חיי המוצר: דיווח שינויים, חידושים תקופתיים ועדכוני בטיחות.
תוכן עניינים
- מהו CTD ומדוע הוא הפך לסטנדרט העולמי לתיקי רישום תרופות?
- מה ההבדל בין CTD ל-eCTD ואיזה פורמט נדרש כיום?
- איך בונים תיק רישום CTD מאפס? שלב אחר שלב
- כמה זמן לוקח להכין תיק רישום בפורמט CTD?
- מהן הטעויות הנפוצות בהכנת תיק CTD שגורמות לדחייה או השהיה?
- האם תיק רישום מסתיים בקבלת האישור? מה זה תחזוקת תיק רישון?
- איך נרשמת תרופה בישראל והאם גם כאן נדרש פורמט CTD?
- מה ההבדל בין תיק רישום של תרופה גנרית לתרופה חדשנית?
- מתי כדאי להיעזר בחברה חיצונית להכנת ותחזוקת תיק הרישון?
- כמה עולה הכנת תיק רישום CTD?
- מה צופן העתיד? לאן מתקדם פורמט ההגשות הרגולטוריות?
- שאלות נפוצות
מהו CTD ומדוע הוא הפך לסטנדרט העולמי לתיקי רישום תרופות?
CTD (Common Technical Document) הוא פורמט מוסכם לארגון כל המידע הנדרש לרישום תרופה. לפני שהוא נכנס לתמונה, כל רשות דרשה מבנה אחר, סדר מסמכים אחר וטפסים אחרים. חברה שרצתה לרשום את אותה תרופה בשלוש מדינות הייתה צריכה למעשה לבנות שלושה דוסייה רגולטוריים שונים, עם סיכוי טוב שאותו נתון יציבות יופיע בכל אחד מהם במקום אחר.
הפורמט פותח על ידי ICH, הוועדה הבינלאומית להרמוניזציה של דרישות טכניות לרישום תרופות לשימוש אנושי, בדיוק כדי לחסל את הכפילות הזו. ההנחיות של ICH קבעו שלד אחיד שאומץ על ידי ה-FDA בארה"ב, ה-EMA באירופה, הרשויות ביפן ובקנדה, וגם על ידי משרד הבריאות בישראל. התוצאה היא שהגשה רגולטורית אחת, עם התאמות מקומיות בלבד, יכולה לשרת מספר שווקים.
היתרון לכם כחברה מגישה הוא משולש: הגשה אחת שמשוכפלת לשווקים נוספים, עקביות פנימית בין כל המסמכים, וקלות עדכון כשמשהו משתנה. היתרון לרגולטור הוא לא פחות חשוב: סטנדרטיזציה של הסקירה. המעריך יודע בדיוק איפה לחפש את תיאור תהליך הייצור ואיפה למצוא את תוצאות המחקר הקליני המרכזי. תיק שמאורגן כמו שהרשות מצפה שיהיה מאורגן נסקר מהר יותר. זו לא סיסמה אלא מכניקה פשוטה של עבודת הערכה.
מנקודת המבט של מי שישב גם בצד המעריך באגף הרוקחות וגם בצד החברה: ההבדל בין תיק שמתגלגל במשך חודשים לתיק שמתקדם הוא לרוב לא תוכן חסר, אלא תוכן שנמצא במקום הלא נכון או לא עקבי בין מודול למודול.
מהם חמשת המודולים של CTD ומה תלוי בכל אחד?
המבנה של CTD הוא פירמידה. בראשה מודול 1, החלק האזורי שמשתנה ממדינה למדינה. מתחתיו מודול 2, שכולו סיכומים שנכתבים עבור הסוקר. ובבסיס, שלושת המודולים עם הנתונים המלאים: איכות, פרה-קליני וקליני. כשבונים תיק בפועל, עובדים מלמטה למעלה. קודם אוספים את הנתונים המלאים, אחר כך כותבים את הסיכומים, ורק בסוף מרכיבים את החלק האזורי.
| מודול | תוכן עיקרי | אחראי אופייני |
|---|---|---|
| מודול 1 | מסמכים אזוריים: טפסים, מדבקה, עלון לצרכן | רגולטור מקומי |
| מודול 2 | סיכומים: Quality Overall Summary (סיכום איכות), Non-Clinical Overview, Clinical Overview | מומחה רגולציה ראשי |
| מודול 3 | מידע איכותי: מפרט, ייצור, אימות שיטות | צוות CMC ואיכות |
| מודול 4 | דוחות פרה-קליניים | טוקסיקולוג |
| מודול 5 | דוחות קליניים | רופא וביוסטטיסטיקאי |
מה שהטבלה לא אומרת הוא כמה עבודה אמיתית טמונה בכל שורה. בתיק גנרי טיפוסי, מודול 3 הוא המודול הכבד ביותר, עם מאות עמודים של מפרטים ותהליכי ייצור. בתיק חדשני, מודול 5 יכול להכיל את כל תוצאות תוכנית הפיתוח הקליני. זהו הידע שרק בניית תיקים בפועל מלמד.
מי נדרש להגיש תיק בפורמט CTD?
כל מי שמבקש אישור תרופה. זה נכון לתרופה חדשנית במסלול NDA, לגנרית במסלול ANDA, לתרופה ביולוגית, וגם לווריאציות ולחידושי רישום של תרופות קיימות. הפורמט איננו מסלול מיוחד אלא השפה המשותפת של כל ההגשות.
בישראל, שתי קבוצות נדרשות לכך באופן קבוע. הראשונה היא חברות מקומיות, יצרניות או בעלות היתר יבוא, שמגישות רישום תרופות בישראל דרך משרד הבריאות. השנייה היא יצרנים זרים שמעוניינים לשווק בישראל דרך בעל היתר יבוא מקומי. גם אם המוצר רשום כבר בעשר מדינות, ההגשה המקומית עדיין תיבנה על מבנה ה-CTD, עם מודול 1 ישראלי.
מה ההבדל בין CTD ל-eCTD ואיזה פורמט נדרש כיום?
התשובה הישירה: התוכן זהה לחלוטין. eCTD הוא אותו תיק בדיוק, אבל בהגשה אלקטרונית, עם מבנה תיקיות תקני, קישורים פנימיים בין מסמכים ותיוג מטא-דאטה בקובץ XML שנקרא backbone. הרשות מקבלת את ההגשה, מריצה עליה ולידציה אוטומטית, ורק אם היא עוברת, התיק נכנס לסקירה. אם הוולידציה נכשלת, מדובר ב-technical failure, וההגשה נדחית על הסף מבלי שאיש בכלל הסתכל בתוכן.
רוב הרשויות בעולם עברו להגשות אלקטרוניות בלבד. זה אומר שהשאלה "CTD או eCTD" כבר לא רלוונטית למי שמגיש היום. השאלה האמיתית היא אם ההגשה שלכם עוברת את הבדיקות הטכניות בניסיון הראשון.
| פרמטר | CTD | eCTD |
|---|---|---|
| אופן ההגשה | נייר או קבצים בלתי מובנים | הגשה אלקטרונית תקנית |
| מבנה תיקיות | לפי הגיון המגיש | מבנה תיקיות תקני מחייב |
| תיוג מטא-דאטה | אין | XML backbone עם תיוג מלא |
| תמיכת רשויות | הולכת ופוחתת | הסטנדרט ברוב הרשויות |
| עדכון שוטף (lifecycle) | הגשה חדשה בכל שינוי | רצפים מתחברים להיסטוריית התיק |
מהניסיון שלנו, דווקא הכשל הטכני הוא הדבר שמתסכל ביותר, כי הוא לא אומר כלום על איכות התרופה או הנתונים. קובץ שמוקם בתיקייה שגויה, קישור פנימי שבור, מספר רצף שגוי. לכן אנחנו מריצים ולידציה מקומית לפני כל הגשה, ולא מסתמכים על הבדיקה של הרשות. אל תשלחו הגשה שלא עברה ולידציה בצד שלכם קודם.
איך עובד מספור הרצפים ב-eCTD?
כל הגשה לתיק קיים מקבלת מספר רצף (sequence) עולה. ההגשה הראשונית היא רצף מסוים, הווריאציה הבאה היא הרצף שאחריו, תגובה לשאלות המעריך היא הרצף שאחריה, וכן הלאה. כל רצף מתחבר להיסטוריה המלאה של התיק, והרשות רואה בכל רגע נתון את הגרסה העדכנית של כל מסמך לצד הגרסאות הקודמות.
לכל רצף מוצמד מטא-דאטה בתוך מה שנקרא envelope, שמתאר את סוג ההגשה, מספר ההליך ופרטים נוספים. טיפ פרקטי מהשטח: ניצול נכון של ה-operator, כלומר סימון מסמך כמוחלף או חדש ביחס לרצף קודם, חוסך הגשות חוזרות ומייתר מסמכים כפולים. בונה תיקים מנוסה חושב על ה-lifecycle כבר בהגשה הראשונה, כי כל מסמך שמוגש היום הוא מסמך שיצטרכו להחליף מחר.
איך בונים תיק רישום CTD מאפס? שלב אחר שלב
בניית תיק רישום תרופה מאפס דורשת שלושה דברים במקביל: איסוף מסמכים מהיצרן, כתיבת סיכומים, והרכבה טכנית לפי מבנה המודולים. הנה ציר הזמן שאנחנו עובדים לפיו:
שלב 1, אפיון: הגדירו את המוצר ואת שוק היעד. בדקו את ההנחיות של רשות היעד לפני שנוגעים במסמך אחד. ההנחיות קובעות מה נדרש, באיזה פורמט, ובאיזה סדר.
שלב 2, מסמכי איכות: אספו מהיצרן את מלוא מסמכי האיכות: מפרט התרופה, תיאור תהליכי הייצור, דוחות אימות שיטות ונתוני יציבות. זהו השלב שבולע את רוב הזמן, כי הוא תלוי בקצב המענה של היצרן ולא בשליטתכם.
שלב 3, מסמכי יסוד: הכינו את מדבקת התרופה, את העלון לצרכן ואת הטפסים המקומיים. שימו לב שהמדבקה והעלון חייבים להיות תואמים זה לזה ולנתונים שבשאר התיק.
שלב 4, כתיבת מודול 2: כתבו את הסיכומים ששואבים מהמודולים המלאים. זה שלב כתיבה אמיתי, לא העתקה.
שלב 5, הרכבה והגשה: הרכיבו את התיק טכנית, הריצו ולידציה של ה-eCTD, והגישו. עקבו אחר תוצאות הוולידציה עד האישור הסופי שהתיק התקבל.
חברות רבות בוחרות להיעזר בגורם מקצועי המתמחה בשירותי רישום תרופות כבר בשלב זה, על מנת להימנע מעיכובים בהמשך הדרך. אנחנו בבלאו שירותים פרמצבטים מלווים את התהליך מהשלב הראשון, כולל ניהול התכתבות עם היצרן, שהיא לרוב צוואר הבקבוק האמיתי.
מה כולל מודול 1, החלק האזורי של התיק?
מודול 1 הוא היחיד ששונה ממדינה למדינה, ולכן הוא המקום שבו תיק זר דורש את העבודה המקומית המשמעותית ביותר. בישראל הוא כולל את טופס 5, טופס בקשת הרישום המקומי, את מדבקת התרופה והעלון לצרכן בעברית, ומידע על בעל היתר היבוא ועל הרוקח האחראי.
הטעות הנפוצה במודול 1 היא להתייחס אליו כאל בירוקרטיה. הוא לא. מדבקה שנוסחה באנגלית ותורגמה מאוחר מדי, או עלון שלא תואם לנתונים הקליניים שבמודול 5, הם שניים מהגורמים השכיחים ביותר לשאלות מעריך. הקפידו לנסח את המדבקה והעלון במקביל לבניית שאר התיק, ולא אחריה. ודאו שכל מספר, כל מינון וכל התוויה זהים בין המדבקה, העלון והסיכומים.
מה נדרש במודול 3, החלק האיכותי?
מודול 3 מכיל את הלב הטכני של התיק: מפרט התרופה על כל מרכיביה, תיאור מלא של תהליך הייצור, דוחות אימות של שיטות אנליטיות, נתוני יציבות לאורך תקופת המדף המבוקשת, ומידע על מקור חומרי הגלם. בתיקי גנרי זהו המודול הכבד ביותר בהרבה מהתיק כולו.
מהניסיון שלנו, איכות התקשורת מול היצרן היא שקובעת את איכות המודול הזה. יצרן שמגיב לאט, שמסמכי האימות שלו לא מעודכנים או שהמפרט שלו אינו תואם למה שמופיע בסיכום האיכות, מייצר סבבי השלמות של חודשים. אנחנו מתחילים לעבוד על מודול 3 מוקדם יותר מכל מודול אחר בדיוק מהסיבה הזו. אם היצרן שלכם איטי, דעו שזה יהיה הגורם המגביל של הפרויקט כולו.
מי כותב את הסיכומים במודול 2?
מודול 2 נכתב על ידי מומחה הרגולציה הראשי של הפרויקט. תפקידו לתרגם אלפי עמודים מהמודולים 3 עד 5 לסיכומים שהסוקר יכול לקרוא: ה-Quality Overall Summary לאיכות, ה-Non-Clinical Overview לפרה-קליני וה-Clinical Overview לקליני. זו עבודת כתיבה מקצועית בפני עצמה, בתחום ה-Regulatory Affairs.
אסור לטעות לגבי המהות שלה: הסיכומים אינם תקציר. הם המסמכים שהמעריך קורא ראשונים, ושמתוכם הוא מחליט איפה לחפור עמוק יותר במודולים המלאים. עקביות בין מודול 2 למודולים 3 עד 5 היא לב האיכות של התיק. סתירה בין הרכב שמופיע בסיכום האיכות לזה שמופיע במפרט שבמודול 3 היא סוג הממצא שמעלה מיד שאלה, וכל שאלה כזו עולה בסבב המתנה נוסף.
באחד מימי העבודה שלנו בתחום אמר לנו מנהל רגולציה ותיק: "את התיק לא כותבים בשביל החברה, כותבים אותו בשביל האיש שיקרא אותו בצד השני." בדיעבד, זו ההגדרה המדויקת ביותר ששמענו לתפקיד של מודול 2.
כמה זמן לוקח להכין תיק רישום בפורמט CTD?
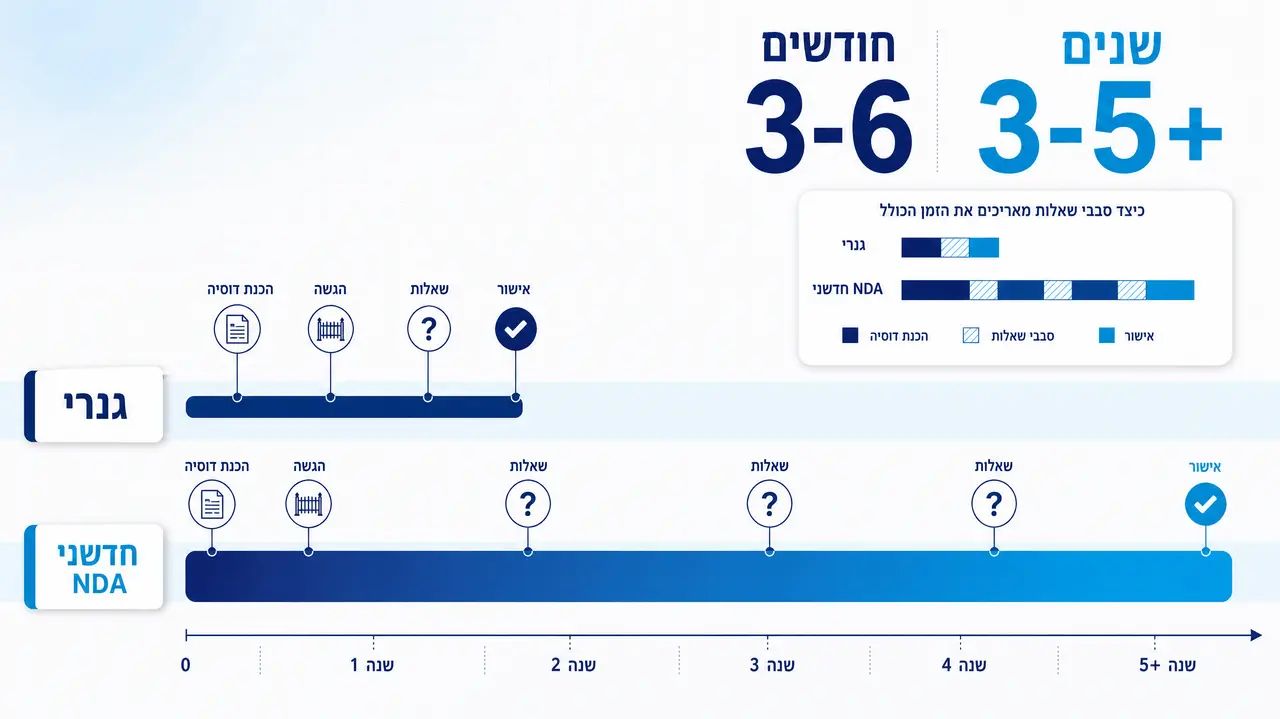
התשובה הכנה: ממספר חודשים לגנרי שנשען על תיק זר קיים, ועד שנים למולקולה חדשה עם תוכנית קלינית מלאה. הכנת התיק עצמה היא רק חלק מהתמונה. יש גם את זמן הסקירה של הרשות, ויש את סבבי השאלות וההשלמות, וכל אחד מהם מוסיף זמן המתנה שאיננו בשליטתכם.
הגורמים שמשפיעים על משך ההכנה הם זמינות נתוני היצרן, מספר שווקי היעד, הצורך בתרגום רפואי של מסמכים, והיקף הנתונים הקליניים. רישום גנרי של תרופה עם תיק זר קיים ומסודר יכול להיות מוכן בהגשה תוך חודשים בודדים. תיק חדשני מלא, מסוג NDA, נבנה למעשה לאורך כל שנות הפיתוח ולא בשלב הסופי בלבד.
חשוב להבין שמשך התהליך כולו תלוי בשלמות התיק ובקצב המענה לשאלות המעריך. תיק מלא ועקבי לא מקצר תהליך סטטוטורי כלשהו, אבל הוא מפחית סבבי שאלות, ובפועל זה מה שמקצר את משך ההליך. אנחנו לא מבטיחים לוחות זמנים ללקוחות שלנו, וגם לכם לא מומלץ לתכנן השקה על בסיס התאריך האופטימי ביותר. תכננו על בסיס תרחיש שכולל לפחות סבב השלמות אחד.
מהן הטעויות הנפוצות בהכנת תיק CTD שגורמות לדחייה או השהיה?
רוב ההשהיות שראינו לא נגרמו מבעיה מדעית אלא מחוסר עקביות, נתונים חסרים ואי-עמידה בפורמט. אלה הפגמים שחוזרים על עצמם:
סתירות בין מודול 2 למודול 3. הדוגמה הקלאסית: הרכב שונה בין המפרט לסיכום האיכות. המעריך פותח בסיכום, מגיע למפרט, מגלה סתירה, ומעתה הוא קורא את כל התיק בחשדנות.
מדבקה שאינה תואמת את העלון ואת הנתונים הקליניים. ניסוח התוויה שונה במקצת בין המסמכים, או מידע בטיחות שלא עודכן בעלון. בדקו התאמה מילה במילה לפני ההגשה.
תרגום רפואי לקוי. מסמכים שתורגמו באופן שאינו מדויק טרminologically מייצרים אי-בהירות, ואי-בהירות מייצרת שאלות. השקיעו במתרגם רפואי מקצועי לכל מסמך בשפה זרה.
כשל ולידציה טכני בהגשת eCTD. כאמור, technical failure דוחה את ההגשה על הסף. הריצו ולידציה מקומית, תקנו, והריצו שוב.
נתוני יציבות חסרים או שלא מכסים את תקופת המדף המבוקשת. אם אתם מבקשים תקופת מדף מסוימת, הנתונים חייבים לתמוך בה באופן מלא.
כל אחת מהטעויות האלה ניתנת למניעה בשלב ההכנה. הבעיה היא שרובן מתגלות רק אחרי ההגשה, כשהתיק כבר נכנס לתור, ואז התיקון עולה סבב שלם. סקירה פנימית שיטתית לפני ההגשה, שמצליבה את כל המודולים זה מול זה, היא ההשקעה המשתלמת ביותר בכל התהליך.
האם תיק רישום מסתיים בקבלת האישור? מה זה תחזוקת תיק רישון?
לא. זו אולי התובנה החשובה ביותר במאמר הזה, וזו גם הסיבה שאנחנו מקדישים לה סעיף שלם: תיק הרישון דורש תחזוקה שוטפת לכל אורך חיי המוצר בשוק. האישור איננו קו סיום אלא נקודת פתיחה. המוצר משתנה, היצרן משתנה, הידע הבטיחותי מצטבר, וכל שינוי כזה מחייב פעולה רגולטורית מול הרשות.
תחזוקת תיק רישון כוללת שלושה סוגי פעילות עיקריים. הראשון הוא דיווח שינויים, כלומר וריאציות: כל שינוי מהותי במוצר או בתהליך הייצור מחייב דיווח שינויים בתיק רישום לרשות התרופות, ואי-דיווח עלול לסכן את תוקף הרישון. השני הוא חידושים תקופתיים של הרישום על פי הדרישות החלות על המוצר. השלישי הוא עדכוני בטיחות: כשמצטבר מידע חדש על תופעות לוואי, העלון והתיק צריכים לעדכן בהתאם. עדכוני בטיחות ודיווח תופעות לוואי מנוהלים בדרך כלל באמצעות שירותי פרמקוביגילנס מקצועיים, המשתלבים עם תחזוקת התיק.
למה זה כל כך קריטי בפועל? כי חברות רבות משקיעות שנים בהשגת האישור ואז נוטשות את התיק לגמרי. התוצאה היא פער הולך וגדל בין המוצר שמשווק בפועל לבין המוצר שרשום בטפסי הרשות. פער כזה עלול להתגלות בביקורת, בחידוש, או באירוע בטיחותי, ואז המחיר של התיקון גבוה בהרבה ממחיר התחזוקה השוטפת שהייתה מונעת אותו. הצוות שלנו מנהל תיקי רישום לאורך שנים עבור לקוחות שהבינו שתיק הוא נכס חי, ואנחנו שומרים עליו בדיסקרטיות מלאה כמקובד אצלנו.
אילו שינויים מחייבים הגשה לרשות התרופות?
לא כל שינוי שקול במשקלו הרגולטורי, וההבחנה בין הסוגים היא הבסיס לניהול נכון של תחזוקת הרישום:
| סוג שינוי | דוגמה | חובת דיווח | עיתוי |
|---|---|---|---|
| שינוי מינורי | עדכון מסמך SOP או מידע מנהלי | דיווח או עדכון | לפי דרישת הרשות |
| שינוי מז'ורי (וריאציה) | שינוי הרכב, מינון או צורת מתן | אישור מוקדם לפני יישום | על פי סוג הווריאציה |
| עדכון בטיחות | עדכון עלון עקב תופעות לוואי חדשות | דיווח מיידי | על פי לוחות זמנים מוגדרים |
הטעות המסוכנת ביותר היא סיווג שינוי כמינורי מתוך נוחות, כשהוא למעשה וריאציה שדורשת אישור מוקדם. יישום שינוי מז'ורי לפני קבלת אישור הוא אי-עמידה בדרישות, עם כל ההשלכות הנובעות ממנו. כשאתם לא בטוחים בסיווג, התייעצו לפני שאתם מיישמים, לא אחרי.
מה קורה לתיק במקרה של החלפת יצרן או שינוי מפרט?
החלפת יצרן או אתר ייצור היא שינוי מז'ורי שדורש הגשת וריאציה וקבלת אישור לפני היישום. אין כאן אפור: אתם לא יכולים להעביר ייצור לאתר חדש ולדווח בדיעבד. שינוי מפרט, מצד שני, עלול לחייב נתוני יציבות תומכים חדשים, כי מפרט שהשתנה מייצר למעשה מוצר שיש להוכיח את התנהגותו מחדש לאורך חיי המדף.
מבחינה תכנונית, אם אתם יודעים שהחלפת יצרן ממשמשת ובאה, התחילו את ההליך מוקדם. ההמתנה לאישור הווריאציה היא זמן שבו המוצר החדש עדיין לא יכול להיכנס לשוק, וכדאי לתזמן אותה כך שהאספקה השוטפת לא נפגעת. אי-דיווח על שינויים מהסוג הזה עלול להוביל לפגיעה בתוקף הרישון ולהשהיית השיווק, ואלה הן השלכות שקשה מאוד לחזור מהן.
איך נרשמת תרופה בישראל והאם גם כאן נדרש פורמט CTD?
כן. משרד הבריאות מקבל הגשות רישום תרופות בפורמט eCTD. ההגשה מוגשת על ידי בעל היתר היבוא או על ידי יצרן ישראלי, והיא עוברת סקירה רגולטורית של אגף הרוקחות. כלומר, גם בישראל אתם בונים את התיק על אותו שלד בינלאומי, עם מודול 1 מקומי שכולל את טופס 5, מדבקה בעברית ועלון לצרכן בעברית. המסגרת המשפטית לכל המערכת הזו היא פקודת הרוקחות, שקובעת את חובת הרישום ואת התנאים לקבלתו.
ישראל מכירה גם במסלול של רישום על בסיס רישום זר. כשתרופה רשומה כבר ברשות רגולטורית מוכרת, אפשר להישען על אותו רישום ועל ההחלטות שהתקבלו בו, במקום לשחזר את מלוא ההליך מקומית. המסלול הזה מקל משמעותית על ההגשה, אך הוא לא מייתר אותה: גם ברישום על בסיס רישום זר נדרשים מודול 1 מקומי מלא, מדבקה ועלון בעברית, ועמידה בדרישות המקומיות של משרד הבריאות.
מהניסיון שלנו מול אגף הרוקחות, הצעד הראשון שאנחנו ממליצים לכל חברה שנכנסת לשוק הישראלי הוא בדיקת המסלול הרגולטורי המדויק שהמוצר שלה יכול לעמוד בו. פנו לאגף, בררו אילו מסמכים נדרשים לסוג המוצר שלכם, ורק אחר כך תכננו את לוח הזמנים. הנחה שגויה על המסלול בשלב הזה היא הטעות היקרה ביותר לתיקון.
מה ההבדל בין תיק רישום של תרופה גנרית לתרופה חדשנית?
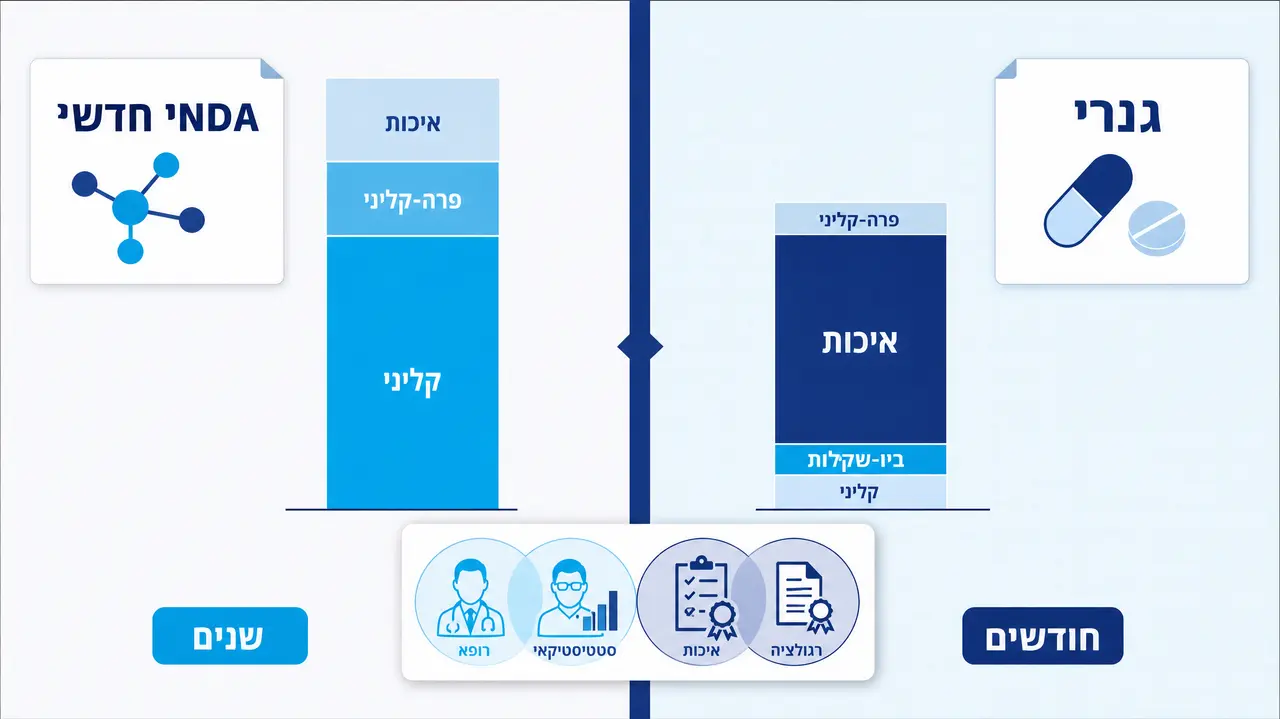
ההבדל המהותי הוא בסוג הראיות. תיק של תרופה גנרית מסתמך על נתוני ביו-שקילות (BE) שמוכיחים שהגנריקה מתנהגת בגוף כמו תרופת המקור, ומפנה לנתונים של תרופת המקור במקום לייצר אותם מחדש. תיק של תרופה חדשנית, לעומת זאת, כולל תוכנית פרה-קלינית וקלינית מלאה שנבנתה מאפס עבור המולקולה, כי אין מה להשתלב אליו.
לכן המסלולים שונים זה מזה כמעט בכל ממד: בהיקף, בעלות, בזמן ובסיכון. תיק גנרי הוא במהותו תיק איכותי כבד שנשען על נתוני ביו-שקילות ממוקדים, והסיכון שלו מרוכז במודול 3 ובמחקר ה-BE. תיק חדשני הוא הימור על תוכנית פיתוח שלמה, שבה כל שלב קליני יכול לשנות את פני ההגשה. ההבדל הזה קובע גם מי צריך להיות מעורב בצוות: רישום גנרי מונע בעיקר על ידי מומחי איכות ורגולציה, ורישום חדשני דורש גם רופאים, ביוסטטיסטיקאים וטוקסיקולוגים לכל אורך הדרך.
אל תטעו לחשוב שגנרי פירושו פשוט. דווקא בתיקי גנרי ראינו את סבבי ההשלמות הארוכים ביותר, בגלל המודול האיכותי הכבד והתלות המלאה בשיתוף הפעולה של היצרן. מוצר שנראה פשוט מבחוץ יכול להסתיר תהליך ייצור מורכב שמייצר שאלות רבות.
מתי כדאי להיעזר בחברה חיצונית להכנת ותחזוקת תיק הרישון?
שלוש סיטואציות מצדיקות זאת כמעט תמיד: כשאין לכם צוות רגולציה פנימי, כשהצוות הקיים נמצא בעומס הגשות שאינו מצליח לספוג, וכשאתם נכנסים לשוק חדש שאינכם מכירים את הדרישות שלו. בכל אחת מהסיטואציות האלה, העלות של טעות עולה בהרבה על העלות של הליווי.
היתרונות של מיקור חוץ רגולטורי הם קונקרטיים. גוף חיצוני מנוסה מביא ידע רב-שוקי, כלומר יודע מה נדרש בכל רשות ומה משתנה ביניהן. הוא מביא גמישות בהיקף הפעילות, שעולה ויורדת לפי עומס ההגשות שלכם. והוא מביא ניסיון מצטבר של תיקים רבים, שמתורגם להפחתת הסיכון לדחייה או השהיה. שירות תחזוקה שוטף כולל ניטור דרישות מתעדכנות, ניהול וריאציות, חידושים תקופתיים ותמיכה בפיקוח של הרשות.
אנחנו בבלאו עובדים לפי תקן ISO 9001, מה שאומר בפועל שכל פרויקט מטופל בתהליך מסודר ואחיד, בלי תלות בכמות התיקים שבעבודה באותו רגע. כמי שליווה תיקי רישום מורכבים משני צדי השולחן, אנחנו יודעים מה מעריך התיק מחפש, ובונים את התיק בהתאם מהיום הראשון. אם אתם שוקלים את הצעד הזה, דברו איתנו על התיק שלכם לפני שאתם מתחילים לבנות אותו.
כמה עולה הכנת תיק רישום CTD?
אי אפשר לתת מספר אחד, וכל מי שנותן לכם מספר כזה בלי להכיר את המוצר שלכם, כדאי שתבדקו אותו בחשדנות. העלות נעה בטווח רחב מאוד לפי סוג המוצר, מספר שווקי היעד והיקף הנתונים הקיימים. מה שכן אפשר לעשות הוא לפרק את רכיבי העלות.
רכיב ראשון הוא עבודת הרגולציה עצמה: בניית ה-dossier, כתיבת הסיכומים, ניהול התכתבות עם היצרן וההגשה. רכיב שני הוא תרגום רפואי, שנדרך בכל הגשה רב-לשונית ומשמעותי במיוחד במדבקות ובעלונים. רכיב שלישי הוא אגרות הרשות, שמשתנות לפי סוג ההליך ומוטלות על כל מבקש. רכיב רביעי, הרלוונטי בעיקר לגנריים, הוא עלות מחקרי הביו-שקילות, שיכולים להיות רכיב משמעותי בתקציב הכולל.
ההשוואה שכדאי לעשות היא לא בין ספקים אלא בין תרחישים. תחזוקה שוטפת של תיק רישון עולה סכום צנוע וקבוע יחסית. אי-עמידה בדרישות, לעומת זאת, עולה בדחיית הגשות, בהשהיית שיווק, בעיכוב כניסה לשוק ובאובדן הכנסות של מוצר שממתין לאישור. בחשבון הכולל, התחזוקה כמעט תמיד זולה יותר.
מה צופן העתיד? לאן מתקדם פורמט ההגשות הרגולטוריות?
הכיוון ברור: דיגיטציה מלאה והגשות מבוססות נתונים, מה שמכונה Data-Driven Submissions. במקום מסמכים שרק בני אדם קוראים, הרשויות עוברות בהדרגה לפורמטים שבהם הנתונים עצמם, נתוני היציבות, תוצאות המחקרים, מפרטי האיכות, מסופקים בצורה מובנית שמאפשרת עיבוד אוטומטי וסקירה חכמה יותר. לצד זה, כלי הוולידציה ובדיקות איכות התיקים הופכים אוטומטיים יותר, והסטנדרט של מה נחשב "תיק תקין" הולך ועולה.
מה זה אומר לכם באופן מעשי? שההשקעה בסדר ובארגון של הנתונים שלכם, היום, תשתלם פעמיים: פעם בהגשה הנוכחית ופעם בכל הגשה עתידית. חברות שהנתונים שלהן מבוזרים בקבצים לא מסודרים יתקשו יותר ויותר לעמוד בקצב, וחברות שמנהלות את המידע שלהן בצורה מובנית ייהנו מכל שיפור טכנולוגי.
המסקנה שאנחנו חוזרים אליה מול כל לקוח היא ש-CTD איננו נקודת זמן אלא lifecycle מלא. הוא מתחיל בבניית התיק, ממשיך בהגשה, ולא מסתיים לעולם לאורך חיי המוצר. מי שמבין את זה מוקדם, בונה את התשתית הנכונה פעם אחת ונהנה ממנה לאורך כל הדרך!
דברו איתנו על התיק שלכם
אנחנו בונים ומתחזקים תיקי רישום בפורמט CTD ו-eCTD לחברות בינלאומיות, יצרנים זרים וחברות מקומיות, מהאפיון הראשוני ועד הווריאציות והחידושים. אם אתם מתכננים הגשה, או מחזיקים תיק קיים שדורש תחזוקה, נשמח לבחון איתכם את המסלול המתאים למוצר שלכם.
שאלות נפוצות
מה קורה כשהתיק חוזר עם שאלות מעריך?
זה חלק טבעי מההליך ולא סימן רע כשלעצמו. אתם מקבלים את רשימת השאלות, מכינים תשובות מסודרות עם המסמכים התומכים, ומגישים אותן כרצף נוסף ב-eCTD. התיק חוזר לסקירה וממשיך בתור. מה שחשוב להבין הוא שכל סבב כזה מוסיף זמן המתנה, ולכן תיק מלא ועקבי מלכתחילה, שמעלה פחות שאלות, הוא הדרך לקצר את התהליך בפועל.
האם אישור זר, למשל מה-FDA או מה-EMA, מקצר את הרישום בישראל?
הוא לא מייתר את ההליך המקומי אלא מזין אותו. במסלול של רישום על בסיס רישום זר אפשר להישען על הרישום הקיים ועל ההחלטות שהתקבלו בו, מה שמקל משמעותית על ההגשה. אבל עדיין נדרשים מודול 1 מקומי מלא, מדבקה ועלון בעברית, ועמידה בדרישות משרד הבריאות. בדקו את המסלול המדויק למוצר שלכם לפני שאתם מתכננים לוח זמנים.
מי רשאי להגיש את בקשת הרישום בישראל?
את ההגשה מגיש בעל היתר היבוא המקומי או יצרן ישראלי. יצרן זר שאין לו נוכחות מקומית פועל דרך בעל היתר יבוא מקומי שמחזיק ברישום. לכן, יצרן זר שרוצה לשווק בישראל צריך קודם כל למצוא שותף מקומי, ורק אחר כך להתחיל בהליך. המודול האזורי יכלול את פרטי בעל ההיתר ואת פרטי הרוקח האחראי מטעמו.
האם אפשר להגיש תיק אחד לכמה תרופות או לשלב בקשות?
לא. כל בקשת רישום היא הליך נפרד למוצר נפרד, ואין לשלב בקשות שונות באותו טופס או באותה הגשה. שילוב כזה מבלבל את ההליך, מעכב את הטיפול בכל המוצרים שבבקשה, והוא מהטעויות שקל ביותר להימנע ממנה. אם יש לכם כמה מוצרים לרישום, תכננו תיק נפרד לכל אחד מהם, גם אם הם דומים זה לזה.
מה זה sequence ב-eCTD ולמה הוא חשוב לי כמגיש?
כל הגשה לתיק קיים מקבלת מספר רצף עולה שמתחבר להיסטוריה המלאה של התיק. ההגשה הראשונית, הווריאציות, התשובות לשאלות והחידושים, כולם נבנים זה על גבי זה. החשיבות המעשית היא שמספור שגוי או שימוש לא נכון בסימון של מסמכים מוחלפים גורם לכשל ולידציה או לבלבול בגרסאות, ולכן ניהול הרצפים צריך להיעשות על ידי מי שמכיר את המבנה.
מה מחייב הגשה חדשה לגמרי במקום וריאציה?
כל שינוי שיוצר למעשה מוצר חדש, כמו שינוי מהותי בהרכב או בצורת המתן שמשנה את אופי התכשיר, עלול להצריך הליך רישום חדש ולא וריאציה על הרישום הקיים. ההבחנה בין שינוי שדורש וריאציה לשינוי שדורש רישום חדש היא שאלה מקצועית שכדאי לבדוק עם גורם מומחה לפני קבלת החלטה, כי ההשלכות של טעות בסיווג משמעותיות מאוד.
האם נתוני יציבות ישנים ממשיכים להיות תקפים אחרי שינוי במוצר?
לא בהכרח. כל שינוי במפרט, בהרכב או בתהליך הייצור עלול לחייב נתוני יציבות תומכים חדשים, כי המוצר שיצא מהתהליך החדש איננו אותו מוצר שנבדק. הרשות תבחן אם הנתונים הקיימים מייצגים את המוצר שמוגש, ואם לא, תדרוש נתונים משלימים. תכננו את זה מראש בכל שינוי מהותי, כי זמן הצטברות נתוני יציבות הוא זמן שלא ניתן לקצר.
תיק רישום בפורמט CTD הוא מסע מסודר: חמישה מודולים על שלד אחיד, הגשה אלקטרונית שחייבת לעבור ולידציה, ותחזוקה שוטפת לכל אורך חיי המוצר. תיק מלא, עקבי ומאורגן נוח למעריך ומפחית סבבי שאלות בדרך. אם אתם מתכננים הגשה או מחזיקים תיק קיים, דברו איתנו על התיק שלכם לפני שאתם מתחילים לבנות אותו.
על פיטר בלאו
פיטר בלאו הוא רוקח ובעל תואר שני במנהל עסקים, מייסד ומנכ"ל בלאו שירותים פרמצבטים מאז 2005. קודם לכן מילא תפקידים משני צדי השולחן הרגולטורי: הבטחת איכות בטבע, רגולטור ורשם תרופות באגף הרוקחות במשרד הבריאות, ומנהל רישום ורוקח ממונה בפייזר ישראל, שם הקים את מערך הרישום, הבטחת האיכות והפרמקוויג'ילנס. ההיכרות עם תהליכי ההערכה במשרד הבריאות היא הבסיס לאופן שבו אנחנו בונים תיק רישום: מסודר, מלא ונוח למעריך, כך שעולות פחות שאלות בדרך. פיטר פועל לקידום התחום דרך מעורבות בוועדות חקיקה ומדיניות רישום בישראל.
בלאו שירותים פרמצבטים היא חברת הייעוץ הפרמצבטי הגדולה בישראל, מאושרת לתקן ISO 9001, ומספקת מיקור חוץ לתפקידים רגולטוריים בתחומי התרופות, המכשור הרפואי, התמרוקים ותוספי התזונה – מהפיתוח והמחקרים הקליניים ועד השיווק השוטף, תוך שמירה דיסקרטית על תיק הרישום שלכם.